电化学表面反应建模

使用 Simcenter STAR-CCM+,可以对流体物理连续体周围边界表面、固体连续体和流体之间的交界面表面以及多孔介质内未求解表面上的电化学反应建模。在所有这些情况下(液膜除外),可以选择根据反应对电化学组分的生产和消耗建模,也可以选择根据边界上和多孔区域的反应对充电组分的生产和消耗建模。

按照此过程对电化学表面反应建模。

请参见电化学组分模型参考和电化学反应模型参考。

注要提高收敛,使用双精度版本的 Simcenter STAR-CCM+。
为了模拟电化学表面反应,某些应用程序要求定义多个固体和流体连续体。确保为反应交界面两侧的连续体选择所需的模型。

  1. 设置流体物理连续体。
    1. 对于表示流体的物理连续体,选择以下模型并激活自动选择推荐模型:
      组合框 模型
      空间 选择一个
      时间 选择一个
      材料 执行任一操作:
      • 单相流体:
        • 多组分气体或多组分液体(仅当打算使用充电组分效应模型或浓缩电解质模型而不是电化学组分模型时)。
        • 液体
        • 气体
      • 多相流体:
        • 如果要在电化学反应中考虑相体积分数 s ,则需要多相流模型。
      反应期

      (选择多组分气体时可用)

      非反应
      流体

      (适用于单相流体)

      分离流
      多相流模型

      (适用于多相流 — 选择多相时)

      选择一个:

      为了指定电化学反应机制中相的反应物和产物组分,需要多相混合物 (MMP) 或欧拉多相流 (EMP) 模型。否则,只能使用二次电流分布反应公式。请参见反应公式和电流分布方法。

      • 流体体积 (VOF):提供能量模型,用于为组合相混合物计算温度。
      • 多相混合物 (MMP):提供能量模型,用于为组合相混合物计算温度。
      • 欧拉多相流 (EMP):提供 Phase Coupled Energy(相耦合能量) 模型,用于求解每个相的温度。
      状态方程

      (适用于单相流体)

      选择一个

      (恒密度是温度变化非常小的液体的最合适选择。如果打算以摩尔浓度单位指定组分的初始条件和/或边界条件,也需要恒密度)。

      粘滞态 选择一个
      可选模型 电化学

      浓缩电解质

      电化学

      电化学反应

      电磁

      电动势

    2. 如果需要,可以在反应机制中包括电化学组分或充电组分(但不能同时包含两者)。
      • 要在电化学表面反应机理中包括电化学组分(吸着反应所需),需要从可选模型组合框中选择电化学组分模型。选择“多相”模型、“多组分气体”模型或“多组分液体”模型时,“电化学组分”模型不可用。

        请参见电化学组分模型参考。

      • 要在电化学表面反应机制中包括充电组分,需要从可选模型组合框中选择充电组分效应模型。当选择多孔介质模型时,充电组分效应模型不可用,但是,可以改为使用多孔区域。

        请参见充电组分效应模型参考。

      • 要包括浓缩电化学组分,从可选模型组合框中选择浓缩电解质模型。

        请参见浓缩电解质模型参考。

    3. 选择流体物理连续体所需的任何额外可选模型。
      • 多孔介质 — 用于对涉及多孔固相的电化学表面反应进行建模。

        请参见多孔介质模型。

      • 选择能量模型。

        分离流体等温 — 在不对附加传输方程求解的情况下设置固定温度。

        如果未选择温度模型,而选择了电化学组分模型,则电化学组分模型使用 293.15K 固定温度运行。
      • 选择加热模型。

        与反应表面交界的所有连续体的电化学反应加热(和能量模型)— 用于对由交界面处的电化学反应引起的热贡献进行建模。

        请参见电化学反应加热模型参考。

        电阻加热 — 用于对由于总体相中的离子传输和反应表面处的电阻导致的放热进行建模。还可以为所有离子导电域选择模型。

        请参见电阻加热模型参考。

        确保针对反应交界面旁的所有物理连续体选择加热和能量模型。
      • 液膜 — 用于对由液膜内的电化学反应引起的二次电流分布进行建模。

        请参见液膜建模。

    4. 单击关闭。
  2. 如果同时选择了梯度模型和电化学组分模型,并且有任何电化学组分处于低浓度条件,则选择模型 > 梯度节点并将限制器方法设为 MinMod。
当模拟流体边界处的扩散较高且不必包括在计算中的流体域时,可以选择忽略此扩散,仅考虑域中的组分扩散。检查燃料电池的质量守恒时,此功能很有用。
  1. 要忽略流体边界处的扩散,在流体连续体中,同时选择所有分离流、组分和能量模型,并停用流体边界扩散。
  2. 如果模拟包括发生表面反应的固体,则添加此固体的物理连续体。
    1. 选择以下模型(激活自动选择推荐模型):
      组合框 模型
      空间 选择一个
      时间 选择一个
      材料 固体
      可选模型 电化学
      启用模型

      电化学反应(自动选择)

      电磁(自动选择)

      梯度(自动选择)

      电动势(自动选择)

    2. 选择固体物理连续体所需的任何额外可选模型。
      例如
      • 固态离子 — 对包含此固体连续体的离子的重合流体或多孔连续体(使用多孔介质模型)(包括固体氧化物燃料电池中的离子)中的电化学反应进行建模时,例如在固体氧化物燃料电池 (SOFC) 中。
      • 能量模型。
      • 电化学反应加热 — 用于对由交界面处的电化学反应引起的热贡献进行建模。
      • 电阻加热 — 用于对由于总体相中的离子传输和反应表面处的电阻导致的放热进行建模。
    3. 单击关闭。
  3. 如果使用多相流模型,则设置相,并定义任何相间相互作用。请参见定义欧拉相和定义相间相互作用。
    对于参与反应的欧拉相,选择“多组分液体”或“多组分气体”模型。
  4. 如果模拟中存在固体连续体,可以选择求解固体材料中的电势。否则,在限制流体的表面上设置恒定电势值:
    • 要在流体边界表面上设置恒定电势:
      1. 展开区域 > [流体区域] > 边界 > [边界] 节点。
      2. 选择物理条件 > 电化学机制选项节点,然后将机制设为 [电化学机制]。
      3. 选择 [边界] > 物理值 > 电极电势节点,然后指定电极电势的值。
    • 要考虑反应交界面处流体和固体内的电势变化,选择交界面 > [交界面] > 物理条件 > 电化学机制选项节点,然后将机制设为 [电化学机制]。
      注与在边界处使用电化学表面机制不同,没有选项可设置交界面物理值中的电极电势。电极电势的值从固体内部获得。
当在未定义电化学组分(例如液膜中的电化学组分)的情况下对电化学表面反应建模时,可以选择考虑电阻。

当对其中定义了电化学组分的某些应用(如燃料电池中的催化剂电阻、交界面处的腐蚀产物或有机组织以及电池中的 SEI 界面)建模时,此功能也非常有用。

  1. 要考虑电阻,执行以下某项操作:
    • 当交界面上设置了电化学表面机制时,指定交界面处的电阻。选择交界面 > [流体/固体交界面] > 物理值 > 电阻节点,然后指定电阻。当多个流体区域与固体区域接触时,可以单独指定每个边界或交界面处的电阻。使用电动势模型时,此选项不适用于多孔相之间的挡板界面。
    • 当边界上设置了电化学表面机制时,指定边界处的电阻。选择 [边界] > 物理值 > 电阻节点,然后指定电阻。
    • 当区域上设置了电化学表面机制时,指定区域处的电化学电阻。选择区域 > 物理值 > 电化学电阻节点,并指定电阻。
使用电动势模型时,对多孔相之间的挡板界面的电化学表面反应建模时,可以选择考虑交界面的横向热阻。

使用相多孔介质模拟燃料电池中的反应催化剂层时,此功能非常有用。

  1. 考虑热阻:
    1. 选择交界面 > [挡板界面] > 物理条件 > 隔热板选项节点并将隔热板选项设为导热。
    2. 选择交界面 > [挡板界面] > 物理值 > 热阻节点并指定热阻。
  2. 如果模拟使用多孔介质模型对未几何求解的表面上的电化学反应进行求解,则设置多孔相。
    1. 对于 3D 区域中的反应,在使用多孔介质模型的每个流体连续体中,创建所需的相 - 右键单击多孔介质 > 多孔相节点,然后选择新建。
      导体或粘接剂(电池和燃料电池) 电子传输需要至少一个相 — 该相必须使用电动势模型。
      活性材料(电池) 每个活性电极材料至少需要一个相,该材料必须使用子网格颗粒插层模型。
      电解质(电池)或电解质膜(燃料电池) 离子传输需要至少一个相(或连续体)— 该相(或连续体)必须同时使用电动势模型和固态离子模型。
    2. 对于 2D 交界面中的反应,在使用多孔介质模型的每个流体连续体中,右键单击多孔介质 > 多孔相节点,然后选择新建。
      导体或粘接剂(电池和燃料电池) 电子传输只需一个相 — 该相必须使用电动势模型。
      电解质(电池)或电解质膜(燃料电池) 不需要电解质的新相 — 交界面另一侧的固体物理连续体表示电解质。
    3. 右键单击多孔相 > [多孔相] 节点,并选择选择模型。然后选择所需的模型。
    4. 电动势模型提供导电率材料属性。选择其中一个可用选项。请参见导电率。
    5. 子网格颗粒插层模型提供“元素成分”和“颗粒半径”材料属性。此外,此模型还提供“最大浓度”和“分子扩散率”材料属性,这些属性是影响离子扩散到多孔固相内空隙的属性。请参见材料属性。
当定义电化学表面反应时,可以在同一反应中包括气体或液体组分以及电化学组分分量。定义反应之前,指定每个连续体中存在的分离材料组分和电化学组分。
  1. 定义材料组分。
  2. 如果选择了电化学组分模型,则创建表示电化学表面反应中固体表面的固体组分:
    1. 展开电化学反应 > 表面机制管理器 > [电化学机制] 节点。
    2. 右键单击反应表面 > 固体混合 > 固体组分节点,然后选择选择混合物组分。
    3. 选择表示电化学表面反应中固体表面的所有固体组分。如果找不到固体组分分量,则可以选择一个类似的固体组分分量,并修改其材料属性以更改类型和原子量。
    4. 单击应用,然后单击关闭。
    如果未选择电化学组分模型,则从固体物理连续体中获得固体材料属性。
如果选择了电化学组分模型,则指定电化学反应组分分量,以及求解电化学组分浓度的方法。
  1. 要修改电化学组分模型,执行以下操作:
    1. 右键单击电化学组分 > 电化学组分分量节点,然后选择选择混合物组分。
    2. 选择表示电化学表面反应中的反应物和产物的所有电化学组分。如果找不到复杂电化学组分分量,则可以:
      • 关闭对话框,将电化学组分添加到数据库,然后重新打开选择混合物组分对话框,并选择组分。请参见修改材料数据库的副本。
      • 选择一个类似的电化学组分分量,并修改其材料属性以更改原子的电荷、类型和数量。
    3. 单击应用,然后单击关闭。
    4. 要修改电化学组分分量的成分或属性,展开电化学组分分量 > [电化学组分分量] 节点,然后根据需要编辑材料属性。请参见电化学组分分量参考。
    5. 选择电化学组分节点,并将电化学组分求解器选项指定为耦合或分离。
      耦合电化学组分求解器提供了最佳稳定性,与分离电化学组分求解器相比,在高电流密度下具有更强大的收敛功能。但是,分离电化学组分求解器在低电流密度下运行速度更快。
如果选择了固态离子模型,则在参与电化学反应的固体连续体中指定电化学组分分量。
  1. 要指定固态离子电化学组分分量,在固体连续体中右键单击固态离子 > 电化学组分分量节点,然后选择选择混合物组分。可以按上述针对电化学组分模型的相同方式,添加并修改组分。
如果将电化学组分模型与电动势模型一起使用,则需要调整导电率。
  1. 展开模型 > [材料] > 材料属性节点,选择导电率节点,然后将方法设为电化学组分。
创建电化学表面反应机制。当将电化学反应模型与多相流模型一起使用时,该模型表现为非相,这意味着每个相没有电化学反应机理或电势,但相的“混合物”具有反应机理或电势。
当指定反应物和产物时,确保:
  • 反应物和产物中每种原子的数量相同 — 在任何反应中,不能创建或破坏物质。
  • 反应物和产物的总电荷必须平衡,以使每个反应中创建的总电荷为零。
  • 电子被指定为反应物或产物 — 在电化学反应中,必须产生或消耗电子才能生成电流。
  1. 展开连续体 > Physics 1(物理 1) > 模型 > 电化学反应节点,右键单击表面机制管理器节点,然后选择新建表面机制。
  2. 如果要在吸着反应和电化学反应中考虑非默认相体积分数,选择表面机制管理器 > [电化学机制] > 模型 > 反应表面节点,然后激活专家选项。此选项可启用相间相互作用面积指数,从中可设置反应指数,请参见相间相互作用面积指数。
  3. 创建反应,并为每个反应指定反应类型。
    1. 右键单击表面机制管理器 > [电化学机制] > 反应表面 > 反应节点,然后选择新反应。
    2. 对于每个反应,选择反应表面 > 反应 > 反应 [n] 节点并设置类型。
    请参见类型。
  4. 设置反应属性,如平衡电势、反应公式、交换电流和/或空缺比率指数(仅适用于子网格颗粒插层模型)。有关可用属性和设置选项的完整列表,请参见反应 [n] 参考。
电化学反应需要了解固体和电解质计算域才能在交界面处正确应用平衡电势跃变。在 Simcenter STAR-CCM+ 中,平衡电势为正表示电子导电相的电势大于离子导电相。此外,当电化学反应率和电流为阳极时定义为正,这意味着从导电相流向电解质。
  • 对于三次电流分布类型反应(在模拟中求解组分时):将通过添加到反应中的电子的连续体检测导电固相。

    电解质相由电化学组分类型反应物检测,这些反应物只能从一个固体物理连续体或一个固相添加。此连续体必须同时选择电动势模型和固态离子模型。

  • 对于二次电流分布类型多孔介质反应(未在模拟中选择任何多组分、电化学组分或固态离子模型时),区域 > 物理条件节点提供次级电流相间相互作用选项。
  1. 如果适用,继续指定反应物和产物。
    由于电子可以存在于不同的连续体中,注意选择来自正确位置的电子。
    使用多孔介质模型时,选择与反应位于同一个连续体中的多孔固相中的电子(这会将多孔相定义为导体或粘接剂),以及交界连续体中的固态离子模型中的电化学组分,或者在存在浓缩电解质模型时选择多组分液体中的离子(这会将交界连续体定义为电解质)。
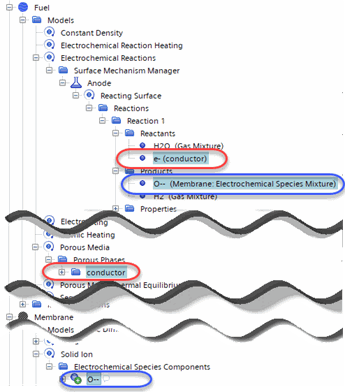

    1. 右键单击反应 1 > 反应物节点,然后选择反应物。重复此步骤,直到选择所有反应物。
    2. 右键单击 Reaction 1(反应 1) > 产物节点,然后选择产物。重复此步骤,直到选择所有产物。
  2. 定义要应用机制的表面/区域。
    表面类型
    交界面

    (当使用多孔介质模型时建议选择)

    选择交界面 > [反应交界面] > 物理条件 > 电化学机制选项节点,然后将机制设为所需的[电化学机制]。
    边界 选择区域 > [流体区域] > 边界 > [边界] > 物理条件 > 电化学机制选项节点,然后将机制设为所需的[电化学机制]。
    区域

    (用于均质化,即分布式、未解析的交界面)

    选择区域 > [流体区域] > 物理条件 > 电化学机制选项节点,然后将机制设为所需的[电化学机制]。
  3. 如果选择使用相间相互作用面积指数的非默认值,选择相间相互作用面积指数节点,然后设置相指数值,请参见相间相互作用面积指数。相间相互作用面积指数的典型值的范围介于 0.3 到 3 之间。如果将指数值设为零,会使化学反应与相体积分数的变化无关。
  4. 完成区域类型以及区域、边界或交界面处的条件的任何其余设置。
    当使用电化学组分模型时,不允许采用多孔挡板交界面。
  5. 要定义电势的初始条件,执行以下某一操作:
    • 如果要手动指定电势,选择 [物理连续体] > 初始条件,然后设置电势的值。

      Simcenter STAR-CCM+ 将在所有位置使用为电势初始条件设置的值。

    • 如果要让 Simcenter STAR-CCM+ 自动初始化电势,选择求解器 > 电势 > 专家初始化节点,然后将方法设为预求解。运行电势预求解器之前,Simcenter STAR-CCM+ 使用基于部件或基于区域的方法初始化电势 - 具体取决于设置。有关更多信息,请参见专家初始化。
  6. 创建场景和绘图,以可视化求解。
    例如,可以在标量场景中可视化以下场函数,或者在 x-y 绘图上绘制它们:
    • 特定电化学组分的充电组分迁移率
    • 电流密度
    • 电势
    • 单位电化学反应机理的电化学反应速率
    • 特定电化学组分的迁移通量
    • 特定电化学组分的摩尔浓度
    • 特定电化学组分的数密度
    • 特定电化学组分的分子扩散率
    • 多孔相的总体物质电化学反应通量
    • 表面/平均摩尔浓度
    注要检查能量守恒,添加电能通量和能量损失的报告,然后从这些报告创建监视器和单一绘图。有关详细信息,请参见电化学:固体氧化物燃料电池教程。
  7. 运行模拟。