
电化学表面反应
对电化学进行建模时,Simcenter STAR-CCM+ 将提供电化学反应模型,用于对电极表面处的电荷传递反应进行建模。
在电化学模拟中,电化学反应发生在表面,并在该处消耗或产生电子。反应率取决于反应物和产物的浓度以及跨表面的电势差。
失电子的电化学反应称为氧化或阳极反应。得电子的反应称为还原或阴极反应。通常,这些反应一起发生,阳极反应产生的电子将推动阴极反应。
以下示例显示与水和氧气接触的铁表面内部及周围发生的电化学反应。
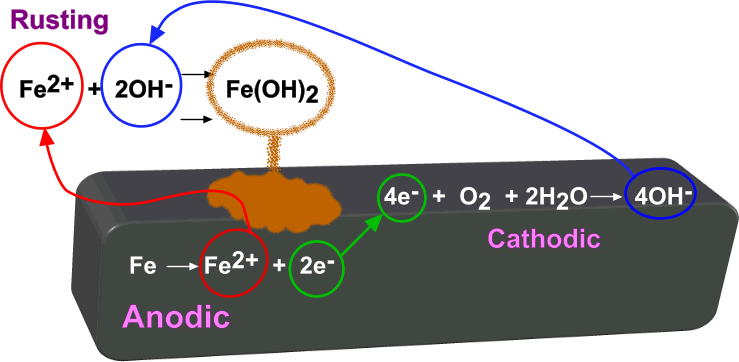
将电化学反应模型与电化学组分模型一起使用时,可指定反应方法并创建包含所指定的反应物和产物组分的电化学表面反应机制。通过指定组分可将离子浓度对反应的效应包含在内。可选择耦合法或分离法来求解电化学组分浓度。
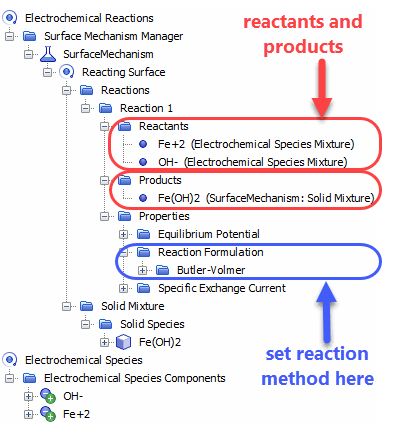
但是,如果仅关心电流而不关心离子浓度对反应的效应,可在排除电化学组分模型的条件下对相同的反应进行建模。可通过排除电化学组分模型,创建指定表面反应而不指定反应物和产物组分的电化学表面机制。
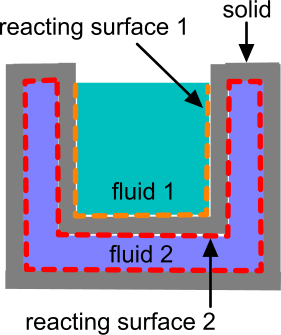
此功能与固体壳区域、液膜和多孔相兼容。但是,只能定义固体和流体物理连续体之间交界面处的反应,无法定义两个固体之间表面交界面处的反应。请参见电化学表面反应建模。
Simcenter STAR-CCM+ 使用基于线性最小二乘法自动初始化电化学反应模型处于活动状态的所有部件(或区域)以及所有对应电气相连部件(或区域)中的电势。
吸着
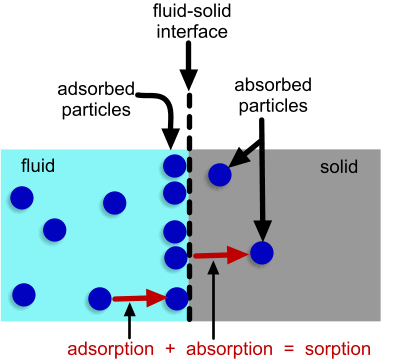
虽然吸着并不是一种真正的电化学反应(既不消耗电子,也不产生电子),但吸着过程在某些电化学应用中非常重要。吸着可描述为颗粒吸附和吸收的组合。多组分流体中的颗粒粘附在固体表面上(吸附),然后颗粒移动到固体中(吸收)。
- 流体连续体(结合使用电化学反应模型与多组分液体或多组分气体模型)
- 相(结合使用欧拉多相流模型与电化学反应模型和多组分液体或多组分气体模型)
- 相(结合使用混合多相模型与电化学反应模型和多组分液体或多组分气体模型)
颗粒进入固体连续体后,可以参与在该固体连续体中定义的任何电化学反应。模拟某些类型的燃料电池(例如,聚合物电解质膜 (PEM) 燃料电池)时,可能需要模拟吸着。
要对吸着建模,遵循电化学表面反应建模中的工作流。