电化学表面反应(不均匀)

电化学表面反应会产生电子(阳极)或消耗电子(阴极)。在任何给定时间,在金属和电解质之间的交界面处可能发生任何数量的此类反应。

电化学表面反应的一般形式表示为:

j n , s = f ( η )   ;   { j n , s > 0 η > 0 } ≡ anodic   and   { j n , s < 0 η < 0 } ≡ cathodic
(4167)

其中, η 为表面过电位。

电化学反应率 j n , s 按照反应产生的单位电流给定。反应组分的边界组分电化学反应通量 i 为:
N n , s , i = ν i F ν e j n , s
(4168)

其中, ν i 为反应组分的化学计量系数, ν e 为电子的化学计量系数, F 为法拉第常数。

对边界或交界面上的电化学反应进行建模时,积分传输电流(以安培为单位)计算如下:
∫ A j n , s C F d A
(4169)
其中, C F 为无量纲堵塞分数。之所以发生堵塞,是因为会形成液体作为电化学反应的副产物。 C F 取决于混合物-多相流 (MMP) 状态的未求解几何以及相间相互作用指数 κ p :
C F = Π p ( α p ) κ p
(4170)
其中, α p 为相 p 的体积分数。
多孔介质中的电化学反应在未求解的表面上离散,该表面分布给定体积中。可以使用相间相互作用面积密度或表面与体积的比率计算多孔介质的积分传输电流:
∫ V j n , s C F ⋅ P I A D d V
(4171)

其中, P I A D 为相间相互作用面积密度(以尺寸 1/长度为单位)。

反应公式提供的函数形式指定了单位反应电流密度(即电化学反应率 j n , s )与表面过电位 η 的依赖性:
η = ϕ s − ϕ l − U e q ⁢ − j n , s R
(4172)

其中, ϕ s 表示导体电势, ϕ l 表示电解质相对于参考电极的电势, U e q 为平衡电势, j n , s 为边界单位电流, R 为在边界处或交界面处指定的电阻。

ϕ l 通常从电动势模型中获得。对于电化学反应边界, ϕ s 在每个边界的物理值中指定,而对于交界面或区域(使用多孔介质模型时),它还由电动势模型确定。

在边界交界面或区域上指定额外的电阻时,电流将受影响。额外的电压降根据以下公式进行计算:
Δ ϕ = j n , s R
(4173)

其中, ϕ 为电势。

这些反应背后的驱动力为反应物和产物之间的吉布斯自由能差 Δ G ° 。它等于平衡电势 U e q 。对于电化学反应:

( s a A ↔ s b B ) + ν e e -
(4174)
U e q ( v o l t s ) = Δ G ° ν e F
(4175)
ν e 是电子的化学计量数,对于作为反应物的电子为正值,对于作为产物的电子则为负值。法拉第常数, F =96,485,258.799 C/kmol。

交界面处的电势差 U 由金属与电解质的电势差造成。

在 Simcenter STAR-CCM+中,电势差定义如下:

U = ϕ s - ϕ l
(4176)

其中, ϕ s 为导体电势, ϕ l 为电解质电势。

过电位定义等同于Eqn. (4368)中为电动势模型定义的过电位定义,其中:

  • ϕ s 相当于 ϕ 1

    此值表示交界面的导体区域侧、与定义交界面时选择的第二条边界对应的边界的电势。

  • ϕ l 相当于 ϕ 0

    此值表示交界面的电解质区域侧、与定义交界面时选择的第一条边界对应的边界的电势。

  • ϕ E 表示平衡电势 U e q 。

如果交界面处的电势差大于平衡电势 U > U e q ,则反应为阳极反应。如果电势差小于平衡电势 U < U e q ,则反应为阴极反应。当平衡电势为零时,阳极和阴极反应相互抵消,净通量为零。

阳极反应(产生电子)与正过电位有关。阴极反应(消耗电子)与负过电位有关。在此类反应中,阳极反应的电流密度 i 为正,阴极反应的电流密度为负。

带电颗粒流确定电流(金属中的电子和电解质中的离子)。

在反应物/产物管理器中,用户可以根据注册的 e- 的来源为反应指定电极,请参见[反应物/产物]。对于没有显式注册反应物和产物的二次电流型反应,阳极电流方向是从固体到流体物理连续体的正方向。

可使用以下其中一个反应公式属性方法,将电流密度与反应金属的电化学电势关联:
  • Butler-Volmer
  • 表格
  • Tafel
  • Tafel 斜率 (log10)
  • 传输限制 Tafel 斜率 (log10)

在每个此类反应公式属性方法中,需要温度 T 才能参数化电化学反应的速率。尤其是,当使用“能斯脱平衡电势”方法指定温度时,温度会影响平衡电势 U e q 。在选择气体、液体、多组分气体或多组分液体模型后,温度由选定的能量模型确定。如果未选择任何能量模型,Simcenter STAR-CCM+将使用固定温度 293.15K。但是,在选择某个多相流模型后,将按如下公式计算温度:

  • 选择了混合多相流 (MMP) 模型或流体体积 (VOF) 模型后,默认能量模型将为相的组合混合物计算一个温度。
  • 选择了欧拉多相流 (EMP) 后,可以选择相耦合能量模型(此能量模型将求解每个相的温度)。随后,电化学反应模型将计算加权平均温度 T e c h e m :
    T e c h e m = Σ i ( α i ρ i C p , i T i ) Σ i ( α i ρ i C p , i )
    (4177)
    其中,对于每个相, i :
    • α i 为体积分数。
    • ρ i 为密度。
    • C p , i 为热容。
Butler-Volmer
如果反应可逆,则将结合阳极和阴极 Tafel 方程,组成 Butler-Volmer 方程:
j = j o { exp  ( α a F R u T η ) - exp ( - α c F R u T η ) }
(4178)
其中, α a 和 α c 分别为阳极和阴极电荷传递系数。
α a 和 α c 将考虑表观电荷传递系数 - 它们是与反应中涉及的电子数 ν e 相乘的本征传递系数。
交换电流密度和平衡电势通常取决于其他变量,例如反应物和产物的浓度、温度和表面杂质。使用 Butler-Volmer 动力学,单位反应电流表示如下:
j n , s = j 0 ⋅ Π i ( c i c i , r e ⁡ f ) γ i ⁢ ( e α a F η R u T − e − α c F η R u T )
(4179)
其中:
e α a F η R u T
(4180)
考虑在电极中产生电子的阳极电流,以及:
e − α c F η R u T
(4181)
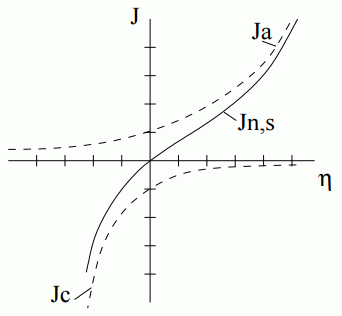
考虑在电极中消耗电子的阴极电流。乘积项 Π i ( c i c i , r e ⁡ f ) γ i 与参与反应的反应物或产物的摩尔浓度相乘,再以比率 γ i 为指数进行乘方。可为反应中的每个反应物和产物指定 γ i 。 c i , r e ⁡ f 表示组分 i 的参考浓度, c i , r e ⁡ f 为 1 kmol/m3。下图显示了 Butler-Volmer 方法中,单位反应电流 j n , s 与表面过电位 η 的相关性。将单位反应电流分为阳极贡献和阴极贡献可说明 Tafel 反应的特性。
表格
通过“表格极化曲线”方法,可使用表格数据模拟电化学反应,这些数据定义了金属和电解质之间交界面处的电流和电化学电势。对不遵循按 Butler-Volmer 方程进行广义化的相同模式的组分进行建模时,通过表格法可以导入极化曲线。
对腐蚀进行建模时,Simcenter STAR-CCM+将使用极化曲线来计算电流为零时的每种金属的腐蚀电势。
选择此方法后,需要手动设置金属和电解质之间交界面处的边界条件。请参见表格极化曲线属性。
Tafel
Butler-Volmer 动力学会同时考虑阳极反应(在电极中生成自由电子)和阴极反应(消耗自由电子)。在某些情况下,如果某个表面传递系数较小或仅适用于正或负表面过电位的情况,则反应只能在阳极或阴极方向上呈现电流。在此类情况下,将忽略 j a 或 j c ,以及可忽略的反应项。随后,单位反应电流 j n , s 改为:
j n , s = ± j 0 ⋅ Π i ( c i c i , r e ⁡ f ) γ i ⋅ e ( ± α ⋅ F η R u T )
(4182)
由于使用电化学组分模型时,表面传递系数 α 不再指定为阳极或阴极,因此将由反应设置确定电流方向 ( ± )。
  • 将电子指定为反应物时,电流为阴极 ( − α )
  • 将电子指定为产物时,电流为阳极 ( + α )
在没有为反应指定反应物的情况下(二次电流分布),电流方向在反应公式 > Tafel 节点的属性中指定,请参见反应公式。
Tafel 斜率 (log10)
通常,Tafel 方程按照 Butler-Volmer 部分中所述,使用两个与电势无关的指数变量进行布置和参数化。实际上,这两个指数变量通常作为一个组合物理量 β (称作“Tafel 斜率”)进行测量:
β = ln ⁡ ( 10 ) R u T α F = ± 2.303 R u T α F
(4183)
因此,单位反应电流表示如下:
j n , s = ± j 0 ⋅ Π i ( c i c i , r e ⁡ f ) γ i ⋅ 10 ( η β )
(4184)
指定单位交换电流密度 log ⁡ 10 ( j 0 ) 的 y 截距值时,单位反应电流表示为:
log ⁡ 10 ( | j n , s | ) = log 10 ( j 0 ) + log 10 ( Π i ⁢ ( c i c i , r e f ) γ i ) + η β
(4185)
可将组合项 β 指定为标量分布。
由于未指定 β 为阳极或阴极,因此由电化学组分模型确定电流方向 ( ± )。在没有为反应指定反应物的情况下(二次电流分布),电流方向 ( ± ) 在反应公式 > Tafel 斜率 (log 10) 节点的属性中设置,请参见反应公式。
传输限制 Tafel 斜率 (log10)
“传输限制 Tafel 斜率”方法可近似在模拟设置中最初未考虑的效应。如果指定了正限制电流 j lim ⁡ ,则通过 Tafel 方法 (Eqn. (4182)) 提供的单位反应电流将受限:
j n , s = 1 1 j lim ⁡ + 1 j t a f e l
(4186)
此建模方法为经验方法,不基于第一原则。

双层电容

反应公式方法可计算由电化学反应产生的法拉第电流密度。由于离子和电子的吸引或排斥作用,电荷积聚在电极和电解质之间的反应区域,产生瞬态(非法拉第)电容电流。使用并联到主电化学反应区域的双层电容器可以对该现象的影响进行建模。在瞬态模式下,此配置在电化学反应区域中创建额外的双层电容电流密度。
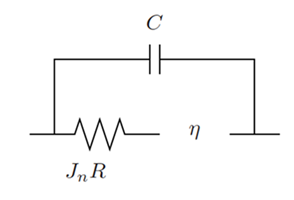


随后,单位电流密度按以下公式给出:
j = j c − j n , s
(4187)
双层电容电流密度 j c ⁡ 为:
j c = C d η d t = { C η n − η n − 1 Δ t f o r ⁢   f i r s t − o r d e r ⁢   t e m p o r a l ⁢   d i s c e t i z a t i o n C [ a 0 ( η n − η n − 1 ) + a 1 ( η n − 2 − η n − 1 ) f o r ⁢   s e c o n d − o r d e r ⁢   t e m p o r a l ⁢   d i s c e t i z a t i o n
(4188)
其中:
  • a 0 = 1.5 Δ t n 使用恒定时间步长。
  • a 1 = 0.5 Δ t n 使用恒定时间步长。
  • C 为双层电容。
  • n 表示当前时间步长。

能斯脱平衡电势

使用“能斯脱平衡电势”方法指定平衡电势 U e q 时, U e q 计算如下:

U e q = E 0 − R u T ν e ⁢     s i d e ⁢     F ln ⁡ ( Π i ( c i c i , r e f ) ν i )
(4189)
其中, ν e 是电子的化学计量数, c i 和 ν i 分别为反应中反应物组分 i 的浓度和化学计量系数。 ν i 和 ν e 对于作为反应物的组分/电子为正值,对于作为产物的组分/电子则为负值。 s i d e 的值为 1,但当离子组分驻留在交界面的固体侧时,交界面上的 s i d e 值为 -1。

E 0 为 1 参考摩尔浓度下的能斯脱标准电势。

热力学数据中的能斯脱平衡电势

使用“热力学数据中的能斯脱平衡电势”方法指定平衡电势 U e q 时, U e q 计算如下:

U e q = E 0 − R u T ν e ⁢   s i d e ⁢   F ln ⁡ ( Π i a i ν i )
(4190)

其中, T 为温度, ν e 为电子的化学计量系数, ν i 为反应物组分 i 的化学计量系数。 ν i 和 ν e 对于作为反应物的组分/电子为正值,对于作为产物的组分/电子则为负值。 s i d e 的值为 1,但当离子组分驻留在交界面的固体侧时,交界面上的 s i d e 值为 -1。

E 0 为能斯脱标准电势,由以下公式定义:
E 0 = R u T ν e F [ Σ i ( ν i W i R u T ( H i − T S i ) ) ]
(4191)
其中, H i 、 S i 和 W i 分别为组分 i 的焓、熵和摩尔质量。
  • 对于液体,活性为摩尔分数 a i ,   l = X i 。
  • 对于气体,活性为 a i , g = ⁢ X i p a b s p r e ⁡ f ,其中 X i 为组分摩尔分数, p a b s 为绝对压力, p r e f 为参考压力 ([1.0 atm])。
  • 对于电化学组分,活性为 a i , e = c i c i , r e ⁡ f
  • 对于子网格颗粒插层组分,活性为:
    a i = ( c s u r f , i c max ⁡ , i ) γ i ( 1 − c s u r f , i c max ⁡ , i ) γ i v a c
    (4192)
    其中 c s u r f , i 是表面摩尔浓度, c max ⁡ , i 是最大摩尔浓度,而 γ i v a c 是空缺比率指数。

电化学反应加热

电化学反应加热模型考虑由可逆和不可逆电化学过程导致的发热量(对于吸着产生的热量,请参见Eqn. (4240))。此功能非常适用于会形成高电化学电流的应用,例如电镀或固体氧化物燃料电池。

Simcenter STAR-CCM+将根据以下公式计算反应表面交界面释放的热量 q ˙ A :
q A ˙ = ∑ i j n , s , i η i + j n , s , i T d U e q d T
(4193)

其中,对于 Butler-Volmer 方法,不可逆的发热量始终为正值:

j n , s , i ⋅ η i > 0 ∀ j n , s , i , η i
(4194)

j n , s , i 表示固体上组分 i 的边界单位电流密度, η i 为组分 i 的表面过电位, j n , s , i T d U e q d T 表示可逆发热量。

在接触交界面上,对能量方程的网格单元中心源项的影响按相邻物理连续体的有效导热率衡量。
注如果选择了 Tafel 方法,并在有效近似范围之外的负过电位下操作,则可能会预测到负的不可逆放热率。

对于欧拉多相,每个相的单位电化学反应热表面源项贡献 q ˙ A 表示为:

q A ˙ = k i e f f j n , s ( η + T d U e q d T ) P I A D
(4195)
k i e f f = ⁢     k i e f f ‖ k s ‖ + ∑ i α i ‖ k l ‖
(4196)

其中, α 为交界面/边界各侧相 i 的体积分数, j n , s 为 Butler-Volmer 方法 Eqn. (4179) 提供的单位反应电流。